Introducción
El síndrome de Noonan (SN) es trastorno genético que se caracteriza por un fenotipo craneofacial característico, cardiopatía congénita y un hipocrecimiento postnatal proporcionado que confiere habitualmente una talla baja.
Es un trastorno relativamente frecuente, con una incidencia estimada de entre uno por cada 1000 a 2500 recién nacidos vivos
1-4.
El síndrome fue descrito por la Dra. Jacqueline Noonan en 1962 y desde el año 2001 se conoce que las mutaciones en genes que codifican proteínas implicadas en la vía de señalización intracelular de las RAS-MAPKinasas causan el SN y otros trastornos genéticos con fenotipos similares conocidos como “rasopatías”
5. Esta vía juega un papel fundamental en el control del ciclo celular, participando en la proliferación, diferenciación y apoptosis celular. La mayoría de las mutaciones descritas en estos genes son de ganancia de función. Este grupo incluye el síndrome de Noonan con lentiginosis múltiple (SNLM), el síndrome de Costello (SC), el síndrome cardiofaciocutáneo (CFC), la neurofibromatosis tipo 1 (NF1), el síndrome de Legius (SL), y el síndrome de Noonan-like con cabello anágeno suelto (SNCAS). Cada una de estas rasopatías asocian con más frecuencia cambios en algunos genes, o incluso variantes concretas, tanto en genes habitualmente asociados a otros síndromes, como a genes asociados exclusivamente al síndrome en cuestión
5. En el 80 % de los pacientes con sospecha clínica de SN y otros trastornos relacionados se identifica una mutación causal
6. La herencia es autosómica dominante y de penetrancia completa, aunque recientemente se han descrito casos debidos a variantes bialélicas en el gen
LZTR1 que se transmitirían mediante herencia autosómica recesiva
1.
Las mutaciones en el gen
PTPN11 son las responsables de la mayoría de los casos de SN (50 %). Este gen está localizado en el brazo largo del cromosoma 12q24.1 y codifica una tirosina fosfatasa 2 (SHP2), una proteína de señalización que regula una gran variedad de procesos celulares como el crecimiento y la diferenciación celular.
Manifestaciones clínicas
El SN se caracteriza por una afectación multisistémica con alta heterogeneidad y expresión clínica variable. En cuanto al fenotipo, cabe destacar que cambia con la edad, siendo los rasgos craneofaciales más llamativos durante la niñez. Además, varía desde adultos oligosintomáticos sin manifestaciones clínicas significativos hasta neonatos gravemente afectados por la cardiopatía congénita
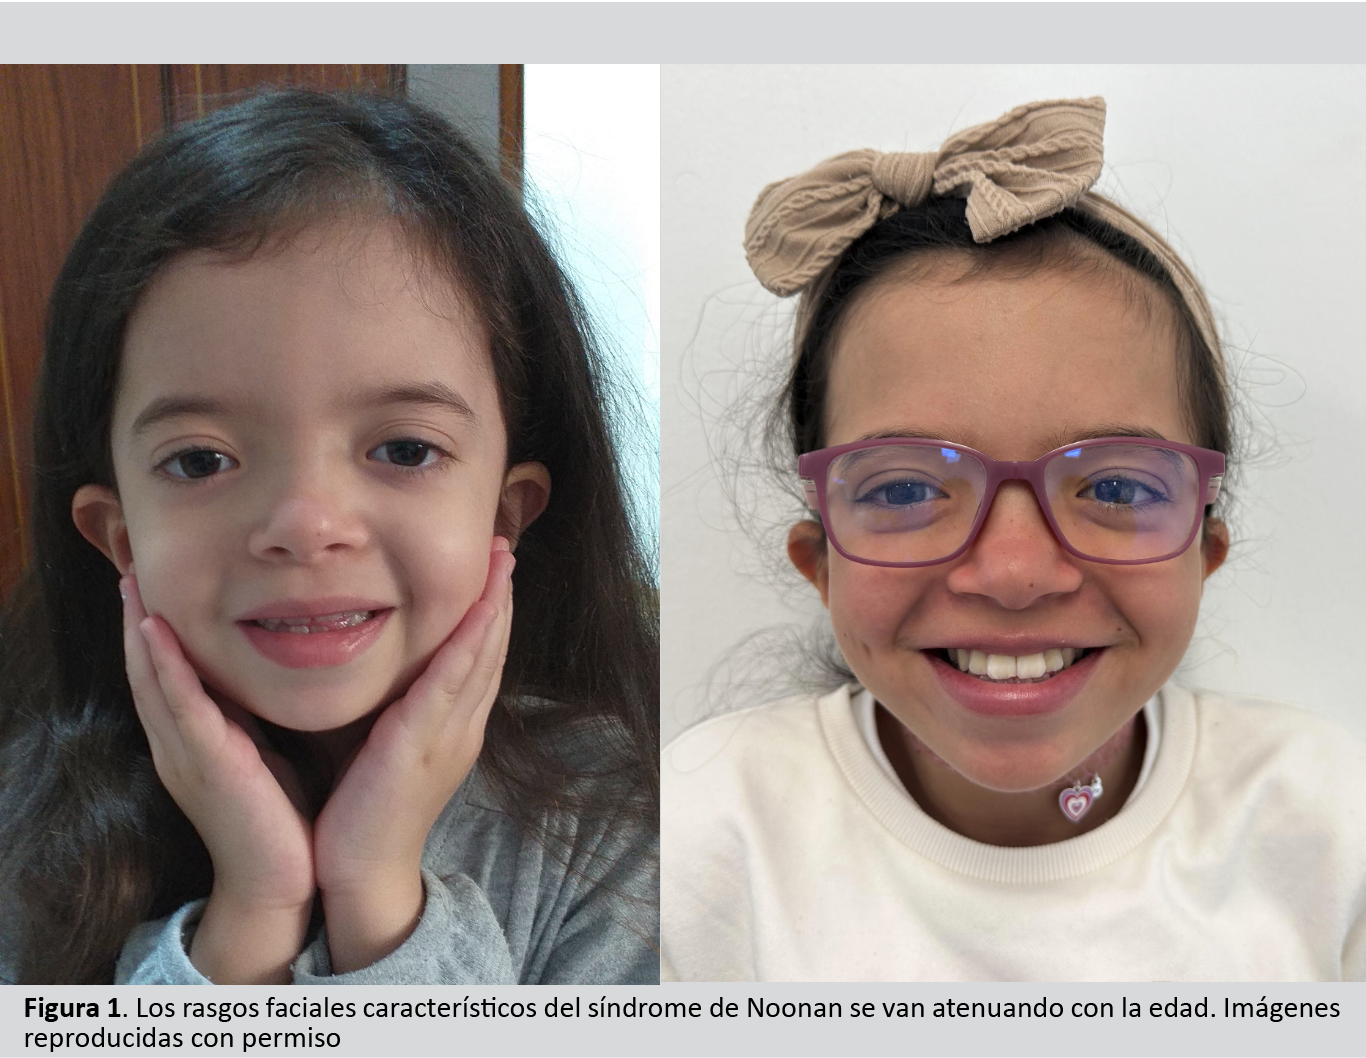
4. Los rasgos faciales que se pueden observar en pacientes con SN son facies triangular, hipertelorismo, hendiduras palpebrales antimongoloides, epicantus, ptosis palpebral, orejas de implantación baja, hélix grueso, implantación baja posterior del cabello, nariz corta con raíz nasal ancha y deprimida, narinas antevertidas, filtrum largo y profundo, iris de color claro, cuello corto y
pterygium colli (cuello alado), paladar ojival, maloclusión dental, dientes supernumerarios y micrognatia (figura 1). En recién nacidos se puede observar un exceso de piel nucal
1. La piel es hiperelástica, el cabello grueso y rizado y suelen presentar nevus pigmentados y manchas café con leche. La mayoría de estas alteraciones solo tienen repercusión estética y no precisan ningún tratamiento.
Otras alteraciones músculo-esqueléticas evidentes en el fenotipo son deformidades de la pared torácica (
pectus excavatum inferior y
pectus carinatum superior), separación de los pezones, cúbito valgo,
genu valgo y escoliosis.
Los hallazgos ecográficos prenatales en fetos con SN son frecuentes. Hay estudios genéticos prospectivos que han documentado mutaciones en genes implicados en el SN en hasta el 16% de los fetos con una translucencia nucal (TN) aumentada y un cariotipo normal
2,4. Otros hallazgos que se pueden encontrar son pliegue nucal persistente, sacos linfáticos y yugulares distendidos, higroma quístico, hidropesía fetal, derrame pleural y/o pericárdico, polihidramnios o anomalías cardíacas y renales. No obstante, actualmente se desconoce qué porcentaje de fetos con SN muestran realmente anomalías prenatales
4. Lee
et al.
7 realizaron una revisión retrospectiva de los estudios prenatales en el gen
PTPN11. Las dos indicaciones más comunes para realizar el estudio fueron el aumento de la TN (44 %) y el higroma quístico (48 %). Se identificaron mutaciones en el gen
PTPN11 en el 9 % de los fetos (2 y 16 % de los fetos con aumento de TN e higroma quístico respectivamente). Posteriormente Croonen
et al2 realizaron un estudio donde se observó que los fetos con mutación positiva para SN tenían un aumento de TN más otro hallazgo ecográfico de los descritos anteriormente, sin poder recomendar la realización de un estudio genético en aquellos con cariotipo normal y una TN aislada.
Las anomalías cardiacas se estiman entre 70-80 %
8. Inicialmente se sobreestimó su prevalencia ya que las cardiopatías congénitas eran lo que hacía sospechar la posibilidad de un SN. La más frecuente es la estenosis pulmonar (50-60 %) seguida de la miocardiopatía hipertrófica (MCH) (20 %), aunque también podemos encontrar defectos del septo atrial y ventricular, estenosis de la rama de la arteria pulmonar, anomalías de la válvula mitral, coartación de aorta, ductus arterioso permeable (DAP) o la tetralogía de Fallot. El electrocardiograma típico es la desviación del eje a la izquierda y ondas S prominentes en las derivaciones precordiales izquierdas
8.
Con respecto al crecimiento, los pacientes con SN suelen presentar un peso y una longitud adecuados al nacer. Aproximadamente entre 50-70 % se produce un hipocrecimiento proporcionado postnatal
5,9, con un crecimiento prepuberal entorno al percentil 3. La maduración ósea suele estar retrasada en dos años de media.
Los pacientes con SN tienen una talla adulta (TA) media de 160-168 en hombres, y 150-155 cm en mujeres
4,10.
La fisiopatología del hipocrecimiento en el SN no es todavía bien conocida. Por un lado, se ha propuesto que las alteraciones del crecimiento podrían deberse a una insensibilidad parcial a la hormona de crecimiento (GH) a nivel post-receptor. Muchos pacientes, sobre todos aquellos con mutaciones en el gen
PTPN11, presentan niveles séricos normales de GH y niveles bajos del factor de crecimiento parecido a la insulina (IGF-1) que el mediador biológico que actúa en la placa de crecimiento. También se ha descrito un mecanismo independiente de la IGF-1 donde la hiperactivación de la vía de las RAS-MAPKinasas en la placa de crecimiento tiene un efecto directo en la placa de crecimiento y en el crecimiento longitudinal
5.
En cuanto al peso, en ocasiones, se ha observado un aumento de peso al nacer que se ha atribuido a la existencia de linfedema periféricos. Se ha descrito que todos los pacientes con rasopatías, independientemente de la edad tienen un índice de masa corporal (IMC) más bajo que el de la población general
5.
La pubertad suele estar retrasada, sobre todo en los varones, y el estirón puberal suele ser escaso o estar ausente. El 35 % de los niños inician la pubertad después de los 13,5 años y el 44 % de las niñas la inician después de los 13 años
10. Como consecuencia, la talla se deteriora aun más, en término relativos a partir de los 11 años en las mujeres, y de los 12 años en los varones. La edad media de la menarquia es de 14,6±1,2 años
11.
Las dificultades en la alimentación como succión débil, tiempo de alimentación prolongado, vómitos y reflujo gastroesofágico son frecuentes en los neonatos y lactantes con SN. Se han descrito con mayor frecuencia en los pacientes con mutaciones distintas de los genes
PTPN11 y
SOS112 es decir en los pacientes con SN con mutaciones de baja prevalencia. Aunque las dificultades en la alimentación se han descrito hasta en un 76% de los pacientes con SN en el estudio más reciente sobre este tema, de Draaisma
et al, no se mencionan ni se incluyen en los criterios de Van de Burgt. Además, parecen estar relacionados con un retraso en los hitos del desarrollo, sobre todo en el área del lenguaje, y un peor resultado a largo plazo
13. Muchos de estos niños presentan un fallo de medro requiriendo del uso de sonda nasogástrica para optimizar el estado nutricional. La mayoría de estas dificultades se resuelven alrededor de los 15-18 meses de vida, pero también pueden desarrollarse en edades más tardías, que se deben principalmente a las comorbilidades asociadas.
Los varones afectos de SN presentan criptorquidia en el 60-80 % de los casos
1,11. Se ha descrito mayor frecuencia de infertilidad en los varones con SN. Por el contrario, se considera que las mujeres con SN tienen una fertilidad normal.
En el 10 % de los casos existen alteraciones renales siendo la más común la dilatación de la pelvis renal. También se han descrito, aunque con menor frecuencia, doble sistema excretor, riñón único, ectopia renal y estenosis pieloureteral. La mayoría son leves y no requieren tratamiento.
Los pacientes con SN tienen autoinmunidad tiroidea más frecuente que la población general
11, no así de hipotiroidismo subclínico. También se han descrito con mayor frecuencia otras enfermedades autoinmunes como la celiaquía, lupus eritematoso sistémico , vitíligo y uveítis anterior
1.
Las alteraciones hematológicas tampoco son infrecuentes en el SN, estos pacientes suelen tener mayor predisposición a hematomas y al sangrado. Algunos son debido a déficit de factores de la coagulación (VII, XI y XII), plaquetopenia y defectos de la función plaquetaria. A menudo, no hay correlación entre los resultados de las pruebas de coagulación y la tendencia al sangrado
1. Por otro lado, presentan un riesgo aumentado con respecto a la población general a neoplasia hematológicas como la leucemia linfoblástica aguda y la leucemia mielomonocítica juvenil (LMMJ) un trastorno mieloproliferativo grave en la población general
1,14. Existen algunas mutaciones específicas que se consideran variantes de alto riesgo para LMMJ: las sustituciones en el codón 61 y la sustitución 218C >T (pThr73Ille) en el gen
PTPN11, la variante p.The58Ile en
KRAS, y las alteraciones en el gen CBL
14,15. Los casos de LMMJ en los pacientes con SN tienen un curso mucho más leve y tendencia a la resolución espontánea. Sin embargo, el estudio de Strullu y cols. documenta una mortalidad más alta de la esperada
16 en el SN debido a casos de LMMJ neonatal que podrían haber pasado desapercibidos dada la evolución fatal de estos casos.
El SN no se considera un síndrome con predisposición al cáncer, pero las personas afectas sí tienen un riesgo mayor de presentar tumores sólidos como el rabdomiosarcoma, gliomas y neuroblastoma. Se estima que entre las neoplasias hematológicas y los tumores sólidos el riesgo sea de ocho veces superior al de la población general
17. El tumor mandibular de células gigantes es una manifestación poco frecuente, pero muy sugestiva de SN
1.
Las alteraciones oftalmológicas no son una característica distintiva del SN, sin embargo se diagnostican con más frecuencia que en la población general; siendo los más frecuentes los defectos de refracción (miopía y astigmatismo), estrabismo, ambliopía y cataratas. Otras alteraciones oftalmológicas descritas, aunque con menos frecuencia, son nistagmus, drusas ópticas, hipoplasia del nervio óptico y coloboma.
Los problemas de audición secundarios a otitis medias de repetición son frecuentes. También se han descrito casos de sordera neurosensorial.
En cuanto al neurodesarrollo se ha descrito que algunos pacientes con SN pueden presentar retraso psicomotor, sobre todo en la marcha y sedestación pudiendo ser debido a la hiperextensibilidad articular e hipotonía. Los problemas de audición, habla y de visión pueden contribuir a los trastornos de aprendizaje. La mayoría tienen una capacidad cognitiva normal con un coeficiente intelectual que varía entre 70 y 120
18. Se describen trastornos del estado de ánimo como ansiedad y depresión, trastorno por déficit de atención e hiperactividad (TDAH) y dificultades de comunicación e interacción social.
Se han descrito casos de histiocitosis de células de Langerhans en el SN ya que está causada por una activación de la vía RAS/MAPKinasas. También se han descrito casos de xantogranuloma juvenil
19,20.
Diagnóstico
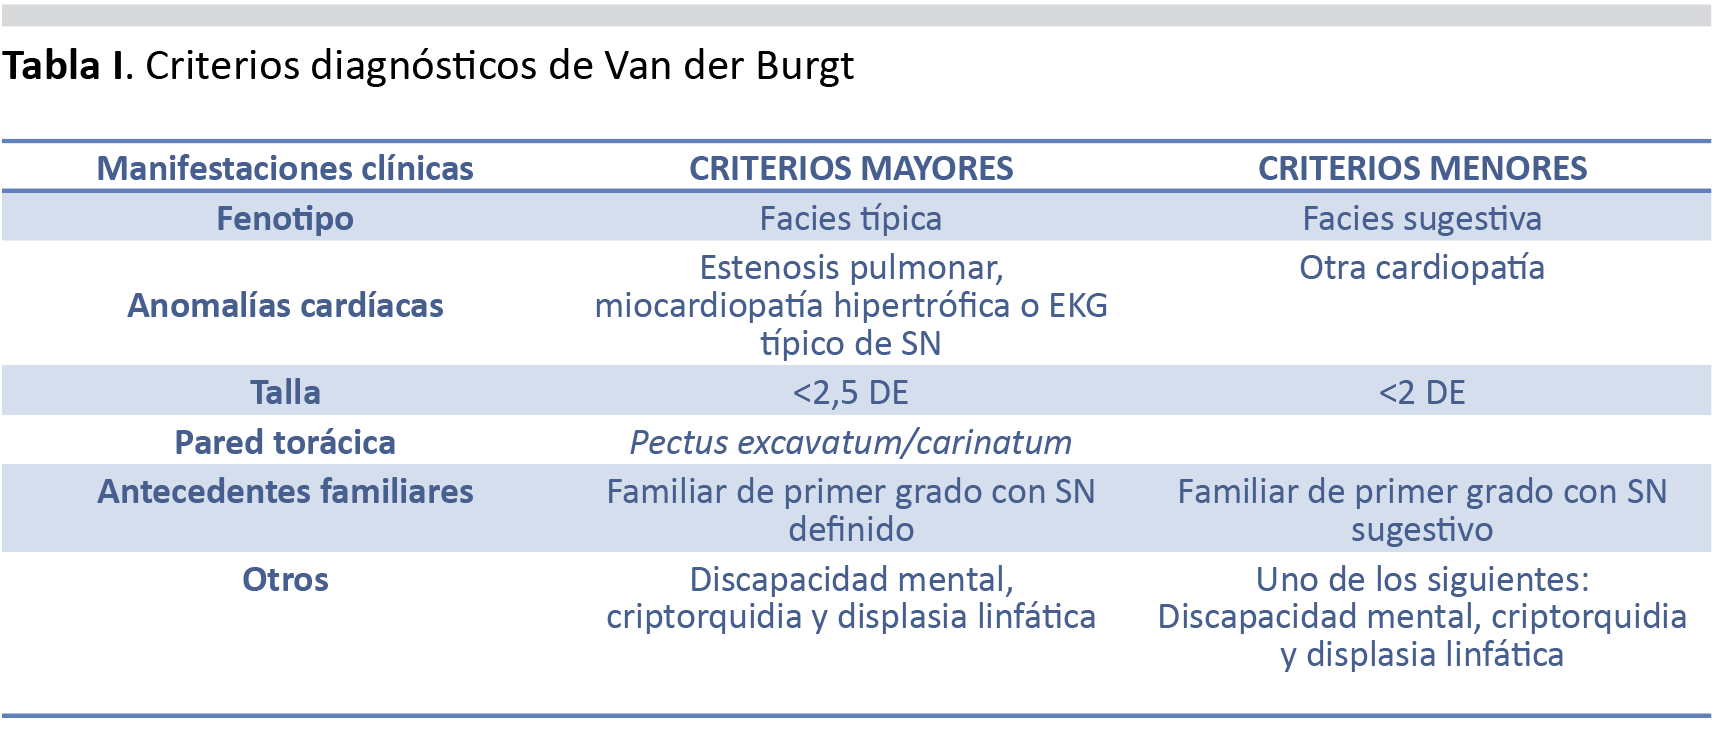
El diagnóstico del SN se basa generalmente en la sospecha clínica según los criterios definidos por Van der Burgt
et al.21 en 1994 revisados en 2007 (tabla I)
SN definido: Un criterio mayor (facies típica) más otro criterio mayor o dos signos menores; un criterio menor (facies sugestiva) más dos signos mayores o tres signos
menores.
Se han descrito mutaciones en más de 20 genes distintos en el SN, constituyendo la rasopatía con más heterogeneidad de locus. Proporción: 50 % gen
PTPN11; 11 % gen
SOS1; 5 % gen
RAF1; 5 % gen RIT1; 2 % gen SHOC2; <2 % gen BRAF; <2 % gen MAP2K1; 1,5 % gen KRAS; 0,2 % gen NRAS; genes PPP1CB, SOS2, RRAS, RASA2, SPRY1, LZTR1, MAP3K8, MYST4, A2ML1, RASA1, MRAS y CBL desconocido.
El 20-30 % de los pacientes permanecen sin diagnóstico molecular, lo que sugiere la participación de otros genes o múltiples mecanismos.
Tratamiento
El tratamiento con hormona de crecimiento recombinante humana (rhGH) para la talla baja en el SN fue aprobado en España en marzo de 2020 por la Agencia Española de Medicamentos y Productos Sanitarios (AEMPS). Hasta entonces, los pacientes que tenían tratamiento con rhGH estaban aprobados bajo otra indicación como el déficit de GH o PEG.
Los estudios que existen publicados de la respuesta a rhGH tienen resultados discordantes. La mayoría muestran un aumento de la velocidad de crecimiento y una ganancia de talla en el primer año de tratamiento de entre 0,40 y 1,47 (DE)
5. Sin embargo, no hay ningún ensayo clínico aleatorizado a talla adulta que demuestre una mejoría de la talla con este tratamiento
22. Además, la mayoría tienen un tamaño muestral pequeño y tienen limitaciones metodológicas que impiden extraer conclusiones.
Algunos estudios a corto plazo sugieren que los pacientes con SN y mutaciones de PTPN11 responden de forma menos eficaz al tratamiento con rhGH que los que presentan mutación diferente a PTPN11.
En cuanto a los pacientes con SN con patología asociada, se considera que el tratamiento con rhGH no aumenta el riesgo de desarrollar neoplasias en pacientes sin factores de riesgo de malignidad. En los pacientes con antecedentes de neoplasia, así como aquellos con variantes de algo riesgo para neoplasias (p.Thr73Ille y las sustituciones en el codón p.Asp61 en el gen
PTPN11, p.thr58Ille en el gen
KRAS y las variantes en el gen
CBL)
la indicación de iniciar tratamiento debe ser evaluada con especial cuidado, y de iniciarse tratamiento es recomendable un seguimiento estrecho
5.
Por otro lado, la cardiopatía hipertrófica en paciente con SN, no debe ser considerada una contraindicación absoluta de tratamiento
1, como en los pacientes con neoplasias, hay que individualizar y si se inicia tratamiento hay que hacer un seguimiento más estrecho. Existen dos estudios prospectivos que han evaluado específicamente los efectos del tratamiento en la función y anatomía cardiaca sin encontrar motivos para no iniciar tratamiento en estos pacientes.
La dosis recomendada de inicio es de 33 mcg/kg/d, pudiéndose incrementar hasta un máximo de 66 mcg/kg/d en caso de mala respuesta
1,5. Una larga duración del tratamiento también se asocia a mejor resultado, sobre todo en etapa prepuberal. Estudios realizados objetivan un incremento considerable de la velocidad de crecimiento durante el primer año de tratamiento, que disminuye progresivamente en los años siguientes.
Como en otras indicaciones, hay que prestar atención a los niveles de IGF-1, el metabolismo hidrocarbonado y los niveles de TSH y T4L. Como se mencionó anteriormente, los pacientes con SN tienen con frecuencia niveles más bajos de IGF-1, el tratamiento con rhGH tiende a normalizarlos a la vez que se produce una mejoría en la talla. Sin embargo, no se ha demostrado que los niveles de IGF-1 sean buenos predictores de la respuesta al tratamiento
22.
Los criterios establecidos por el comité asesor de GH del Ministerio de Sanidad para iniciar tratamiento con rhGH en el SN son: diagnóstico de SN, edad superior a dos años y una talla inferior a -2,5 DE.
Correlación genotipo-fenotipo
La heterogeneidad genética explica en parte la variabilidad fenotípica observada y se han identificado varias correlaciones genotipo-fenotipo clínicamente relevantes.
Las mutaciones en los genes
PTPN11 y
SOS1 se asocian más a menudo con la estenosis de la válvula pulmonar, mientras que mutaciones en los genes
RAF1 y
RIT1se asocian más con miocardiopatía hipertrófica
. Por otro lado, mutaciones distintas de los genes
PTPN11 y
SOS111, se han asociado con más riesgo de presentar dificultades en la alimentación. Mutaciones en
PTPN11 se asocian con más frecuencia a trastornos de la coagulación, mayor frecuencia de criptorquidia y mayor frecuencia de casos familiares.
Mutaciones en el gen
SOS1 (el segundo gen descrito más frecuente en el SN), se asocia con frecuencia a una talla más alta, a menudo normal, que los pacientes con otras mutaciones. Mutaciones en el gen
KRAS se ha descrito que tienen mayor frecuencia de déficit cognitivo y de discapacidad intelectual. Sin embargo, no hay ninguna manifestación clínica exclusiva de ningún genotipo.
Seguimiento y pronóstico
No existe un consenso en el uso de guías médicas validadas
8, por lo que cada paciente requiere de un enfoque y manejo individualizado y tiene un pronóstico diferente dependiendo de los síntomas y la gravedad
9. Tampoco se ha publicado ningún estudio sobre la transición de la atención médica de los pacientes con SN a la edad adulta
9.
Cabe destacar que la mayoría de los problemas médicos que afectan al SN en la edad pediátrica continúan en la edad adulta como la predisposición a tumores, las dificultades cognitivo-conductuales, los defectos cardíacos y los musculo-esqueléticos. Además, los varones adultos tienen más riesgo de infertilidad, incluso en aquellos sin antecedentes de criptorquidia. Además, tiene mayor riesgo de presentar alteraciones metabólicas
23 y osteopenia
24.
Los pacientes con SN que presentan miocardiopatía hipertrófica tienen la misma tasa de mortalidad anual que aquellos que no presentan SN
1.
Bibliografía
- Carcavilla A, Suárez-Ortega L, Rodríguez Sánchez A, González-Casado I, Ramón-Krauel M, Labarta JI, et al. Síndrome de Noonan: actualización genética, clínica y de opciones terapéuticas. An Pediatr (Barc) 2020; 93:61.e1-61.e14.
- Croonen EA, Nillesen WM, Stuurman KE, Oudesluijs G, M van de Laar I, Martens L et al. Prenatal diagnostic testing of the Noonan syndrome genes in fetuses with abnormal ultrasound findings. Eur J Hum Genet 2013; 21:936-942.
- Ballesta Martínez MJ, Guillén-Navarro E. Síndrome de Noonan. Protoc diagn ter pediatr 2010; 1:56-63.
- Zenker M, Edouard T, C Blair J, Cappa M. Noonan Syndrome: improving recognition and diagnosis. Arch Dis Child. 2022; 107:1073-1078.
- Carcavilla A, Suárez-Ortega L, Ramón-Krauel M, Ezquieta Zubicaray B, Labarta JI, Quinteiro González et al. Tratamiento con hormona de crecimiento en el síndrome de Noonan: revisión de la bibliografía y recomendaciones del tratamiento. Rev Esp Endocrinol Pediátrica 2020; 11:23-39.
- Grant AR, Cushman BJ, Cavé H, W Dillon M, Gelb B, Gripp K et al. Assessing the gene-disease association of 19 genes with the RASopathies using the ClinGen gene curation framework. Hum Mutat. 2018; 39:1485-1493.
- Lee KA, Williams B, Roza K, Ferguson H, David K, Eddleman L et al. PTPN11 analysis for the prenatal diagnosis of Noonan síndrome in fetuses with abnormal ultrasound findings. Clin Genet 2009; 75:190-194.
- García-Miñaúr S, Burkitt-Wright E, Verloes A, Shaikh G, Lebl J, Östman-Smith I et al. European Medical Education Initiative on Noonan síndrome: A clinical practice survey assessing the diagnosis and clinical management of individuals with Noonan síndrome across Europe. Eur J Med Genet 2022; 65:104371.
- Roberts AE, Allanson JA, Tartaglia M, Gelb BD. Noonan syndrome. Lancet 2013; 381:333-342.
- Romano AA, Allanson JE, Dahlgren J, Gelb BD, Hall B, Pierpont ME, et al. Noonan syndrome: clinical features, diagnosis, and management guidelines. Pediatrics 2010; 126:746-759.
- Sharland M, Burch M, McKenna WM, Paton MA. A clinical study of Noonan síndrome. Arch Dis Child 1992; 67:178-183.
- Draaisma JMT, Drossaers J, Van den Engel-Hoek L, Leenders E, Geelen J. Young children with Noonan Syndrome: evaluation of feeding problems. Eur J Pediatr. 2020; 179:1683-1688.
- Shaw AC, Kalidas K, Crosby AH, Jeffery S, Paton MA. The natural history of Noonan síndrome: a long term follow-up study. Arch Dis Child 2007; 92:128-132.
- Villani A, Greer M-LC, Kalish JM, Nakagawara A, Nathanson KL, Pajtler KW et al. Recommendations for cancer surveillance in individuals with RASophaties and other rare genetic conditions with increaded cancer risk. Clin Cancer Res 2017; 23:83-90.
- Tajan M, Paccoud R, Branka S, Thomas E, Yart A. The RASopathy family: Consequences of germline activation of the RAS/MAPK pathway. Endocr Rev 2018; 39:676-700.
- Strullu M, Caye A, Lachenaud J, Cassinat B, Gazal S, Fenneteau O, et al. Juvenile myelomonocytic leukaemia and Noonan síndrome. J Med Genet 2014; 51:689-697.
- Kratz CP, Franke L, Peters H, Kohlschmidt N, Kazmierczak B, Finckh U, et al. Cancer spectrum and frequency among children with Noonan, Costello, and cardio-facio-cutaneous síndromes. Br J Cancer 2015; 112:1392-1397.
- Cesarini L, Alfieri P, Pantaleoni F, Vasta I, Cerutti M, Petrangeli V et al. Cognitive profile of disorders associated with dysregulation of the RAS/MAPK signaling cascade. Am J Med Genet A 2009; 149:140-146.
- Ali MM, Gilliam AE, Ruben BS, Tidyman WE, Rauen KA. Juvenile xanthogranuloma in Noonan syndrome. Am J Med Genet A 2021; 185:3048-3052.
- Durham BH, Lopez Rodrigo E, Picarsic J, Abramson D, Rotemberg V, De Munck S et al. Activating mutations in CSF1R and additional receptor tyrosine kinases in histiocytic neoplasms. Nat Med 2019; 25:1839-1842.
- Van der Burgt I. Noonan syndrome. Orphanet J Rare Dis 2007; 2:4.
- Giacomozzi C, DeodatiA, Shaikh MG, Ahmed SF, Cianfarani S. The impact of growth hormone therapy on adult height in Noonan syndrome: a systematic review. Horm Res Paediatr 2015; 83:167-176.
- Paccoud R, Saint-Laurent C, Piccolo E, Tajan M, Dortignac A, Pereira O et al. Science translational. SHP2 drives inflammation-triggered insulin resistance by reshaping tissue macrophage populations. Sci Transl Med 2021; 13:eabe2587.
- Baldassarre G, Mussa A, Carli D, Molinatto C, Battista Ferrero G. Constitutional bone impairment in Noonan Syndrome. Am J Med Genet A 2017; 173:692-698.